

Diseñar proteínas nuevas con ayuda de inteligencia artificial se volvió una de las grandes promesas de la biotecnología, pero esa tarea sigue teniendo una dificultad de base: una proteína útil no solo tiene que verse bien en una simulación, también debe plegarse de manera estable y conservar la forma necesaria para cumplir una función. Un trabajo del MIT propone cambiar una idea que venía guiando buena parte de este campo: en vez de juzgar a un modelo por su capacidad para reproducir secuencias que ya existen en la naturaleza, conviene medir si realmente genera secuencias capaces de sostener la estructura buscada.
El estudio, publicado en PNAS, presenta una herramienta llamada PottsMPNN. Su objetivo es diseñar secuencias de aminoácidos para proteínas nuevas a partir de una estructura deseada. Los aminoácidos son las piezas con las que se construyen las proteínas, y el orden en que aparecen condiciona cómo esa molécula se pliega. Hasta ahora, muchos modelos se entrenaban para recuperar la secuencia natural asociada a una estructura conocida, como si imitar la solución elegida por la evolución fuera la mejor prueba de calidad. Los autores sostienen que ese criterio puede ser engañoso: en la práctica, varias secuencias distintas pueden producir una estructura parecida.
PottsMPNN intenta captar mejor ese margen de posibilidades. Según el trabajo, el modelo incorpora relaciones físicas entre pares de aminoácidos y también aprende de familias de secuencias emparentadas, de modo que no queda tan atado a una única versión “correcta” de cada proteína. En las pruebas reportadas por el equipo, ese cambio redujo la capacidad de recuperar la secuencia nativa, pero mejoró dos cosas más importantes para el diseño: la compatibilidad entre la secuencia generada y el pliegue deseado, y la predicción de cómo ciertas mutaciones afectarían la estabilidad de la proteína.
Ese avance importa porque amplía el espacio de búsqueda para crear moléculas que la naturaleza nunca produjo. En teoría, eso podría ayudar a desarrollar proteínas con usos biomédicos, industriales o de laboratorio, por ejemplo para reconocer blancos específicos, catalizar reacciones o construir herramientas biotecnológicas más precisas. También aporta una lección más general para la inteligencia artificial aplicada a biología: copiar bien ejemplos del pasado no siempre es la mejor forma de diseñar algo nuevo.
De todos modos, el trabajo no significa que ya sea posible fabricar a pedido cualquier proteína útil. Los resultados combinan evaluación computacional con comparaciones sobre estabilidad y mutaciones, pero todavía queda por ver cuántos de esos diseños funcionarán de forma robusta fuera de las pruebas controladas y en aplicaciones concretas. Por ahora, el aporte principal es conceptual y metodológico: ofrecer una forma más realista de entrenar sistemas de IA para que exploren proteínas nuevas sin depender tanto de repetir las secuencias que la evolución dejó disponibles.
MIT News | Massachusetts Institute of Technology · Imagen acompañante del artículo fuente; atribución preservada · Fuente de imagen
Birnbaum, F., & Keating, A. E. (2026). Beyond native sequence recovery: Improved modeling of the sequence-energy landscape of protein structures. Proceedings of the National Academy of Sciences of the United States of America, 123(27), e2535494123. https://doi.org/10.1073/pnas.2535494123
Relacionadas por categoría
Ver mas
Partículas similares a virus mejoran la entrega de CRISPR en modelos de cerdo y pollo
Un estudio probó cápsulas microscópicas para llevar herramientas de edición genética a células, tejidos y embriones de cerdo y pollo. Aún no demuestra aplicaciones en animales vivos.
Un método permite observar mejor cómo Salmonella sobrevive dentro de células inmunitarias
Una técnica separa los compartimentos donde los macrófagos encierran Salmonella y permite analizar, a la vez, proteínas de la bacteria y de la célula defensora.
La cola inusual de un fago ofrece pistas sobre cómo infecta a Pseudomonas resistente
La criomicroscopía mostró una arquitectura poco común en un virus que infecta Pseudomonas aeruginosa resistente. El hallazgo aporta un mapa para estudiar cómo estos fagos reconocen bacterias.
Más de la misma fuente
Ver mas
Un material seco podría extender el uso de ecografías portátiles sin gel
Una interfaz elástica y seca transmitió ultrasonido durante días en pruebas de laboratorio y siguió el flujo sanguíneo durante un paseo en bicicleta.
Los centros de datos pueden desplazar la contaminación del aire a otras regiones
Un modelo sobre Estados Unidos estima que la electricidad adicional de los centros de datos puede elevar la contaminación del aire lejos de sus instalaciones.
Un método adaptativo mejora la detección de texto generado por IA en pruebas controladas
Un preprint probó un detector que se ajusta a textos recientes sin etiquetas y rindió mejor ante cambios de estilo y tácticas para eludirlo.
Más del mismo autor
Ver mas
El clima puede cambiar el mapa de plagas en bosques de Norteamérica
Un estudio proyecta que, si las emisiones siguen altas, más del 80% de los bosques analizados en Norteamérica podría enfrentar mayor presión de plagas y enfermedades hacia mediados de siglo.
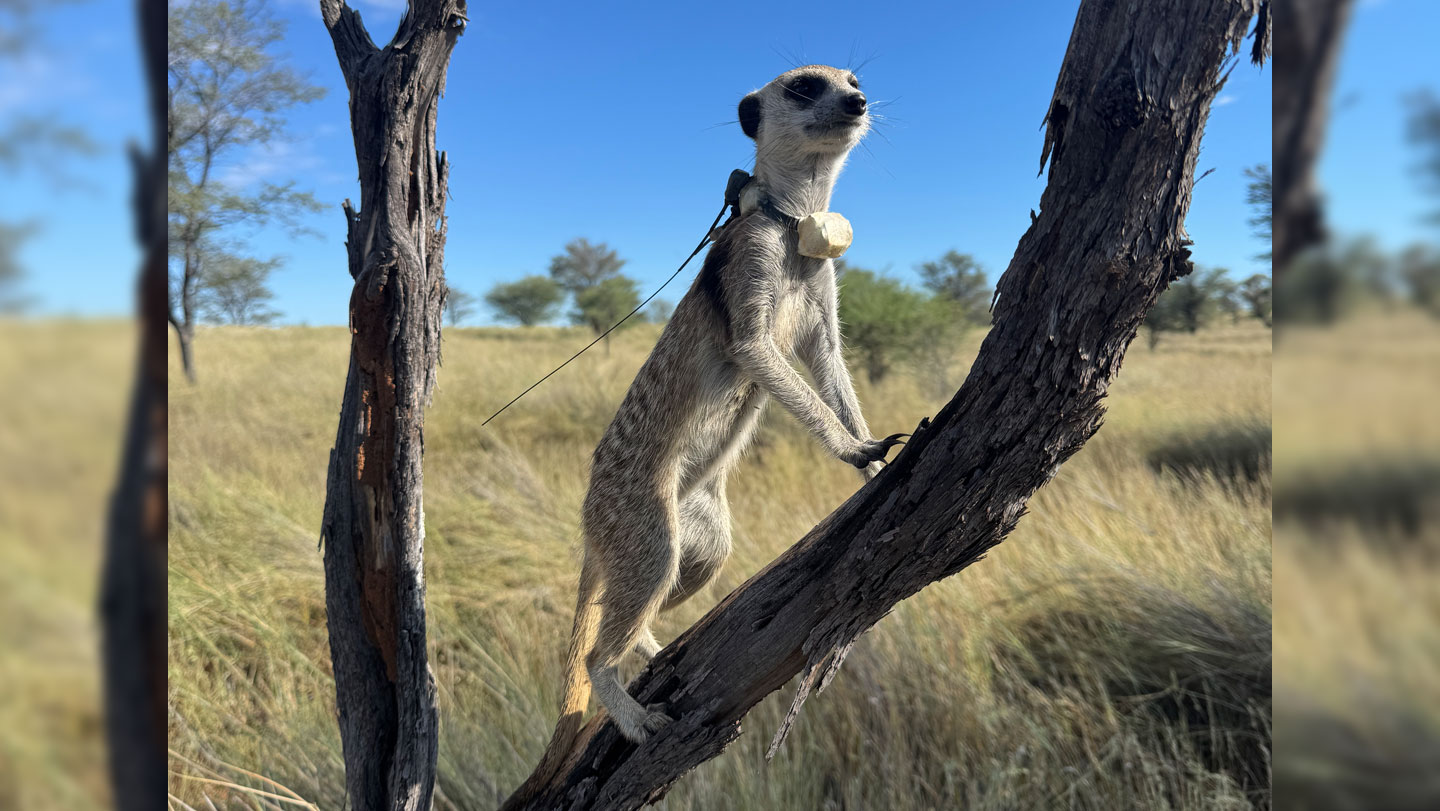
Las suricatas pueden volver solas a su grupo tras ser desplazadas
Un experimento de campo halló que 18 de 20 suricatas desplazadas a 1,5 kilómetros regresaron de forma dirigida, sin seguir a otros miembros de su grupo.
Un material seco podría extender el uso de ecografías portátiles sin gel
Una interfaz elástica y seca transmitió ultrasonido durante días en pruebas de laboratorio y siguió el flujo sanguíneo durante un paseo en bicicleta.